药包辅件与医疗小瓶盖的应用边界在哪:接触属性决定路径
摘要:药包辅件的第一分类维度不是形状,而是接触属性。非直接接触的药用外盖、泡罩定位件与试剂小瓶外保护盖按辅件受理;直接接触药品的件要审粒料、添加剂、单体残留、元素杂质与可提取物,多数按中国药典药包材与塑料指导原则转第三方检测。
关键词:药包辅件、非直接接触、可提取物、COA、9624 指导原则
一、先定接触属性,再定工艺
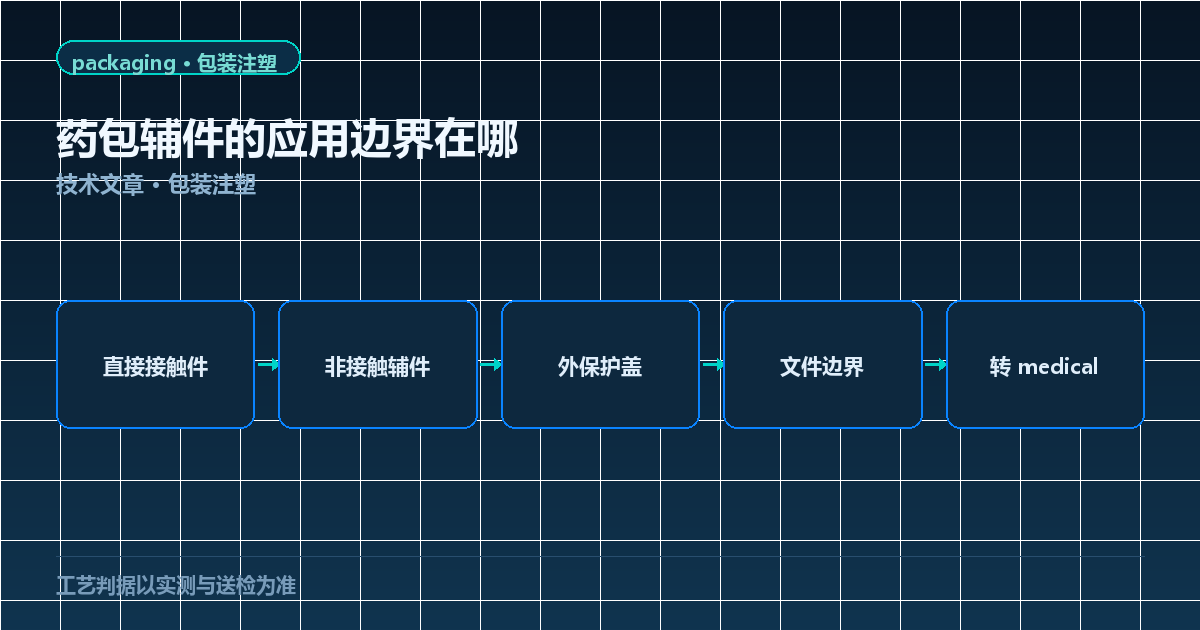
接触属性决定整条路径。非直接接触的药用外盖、泡罩定位卡座、试剂小瓶外保护盖,属于辅件范畴,按普通包装注塑的工艺与检测口径推进,再加上洁净与低析出要求。
直接接触药品的件是另一条路。这类件要审粒料、添加剂配方、单体残留、元素杂质与可提取物,多数项目按中国药典药包材相关指导原则与 YBB 标准转第三方检测机构,模具厂不自行承诺药包主系统资质。
中间地带要写清边界。比如外盖内塞是否接触内容物、泡罩定位件是否接触泡罩成型面,这些判断必须在 RFQ 阶段写明,避免量产阶段才发现文件缺口。
二、工况与规格映射
口服药瓶外盖的工况是常温储存、反复开启与防伪要求,关键 CTQ 是配合尺寸、防盗环与开启手感;公差可按 ±0.03–0.08 mm 评,但螺牙与防盗环要单独评。
泡罩定位件与卡座的工况是高速进给与定位精度,关键 CTQ 是定位尺寸与进给稳定性,按泡罩机的进给节拍单评,不能套用盖类的公差口径。
试剂小瓶外保护盖关注同心度与低析出。同心度影响自动化取放,低析出影响试剂环境;这两项要分别给判据,不能合并成一句「洁净」。
| 件类 | 工况约束 | 关键 CTQ | 文件与检测 |
|---|---|---|---|
| 口服药瓶外盖 | 常温储存、反复开启 | 配合尺寸、防盗环、开启力 | COA、DoC、批次追溯 |
| 泡罩定位件 | 高速进给与定位 | 定位尺寸、进给稳定性 | 按泡罩机节拍单评 |
| 试剂小瓶外保护盖 | 自动化取放、低析出 | 同心度、密封面、颗粒水平 | 洁净装配记录、颗粒检测 |
| 采血管类小件 | 多腔热流道、同心度 | 同心度、内壁外观 | 按客户规范与检测确认 |
三、设计注意与不接边界
材料选择要连同灭菌方式与储存条件一起评。PP 与 PE 适合非接触辅件,PET 用于透明与尺寸稳定要求,COC 与 COP 按药品包装用途评估;选材变化会牵动析出与相容性结论。
不接或降级的边界要写清:直接装药主体、无菌灌装系统、药品相容性责任不在本范围内;无菌件与医疗主系统件转 medical 线,非无菌外保护件可按辅件评。
洁净装配是可选项而不是默认项。是否进洁净间装配、颗粒与析出控制到什么水平,按客户规范与用途确定,写进合同与技术协议而不是口头承诺。
四、装机验证顺序
第一步验证材料链条:粒料、添加剂与批次信息对齐,确认 COA 与 DoC 的覆盖范围。第二步验证尺寸与功能:配合、防盗环、同心度按 CTQ 逐项测。第三步验证洁净与颗粒:按客户规范取样检测。
可提取物与相容性研究在第三方完成,模具侧负责提供工艺条件、材料批次与试模件信息,保证检测样品与量产状态一致。
五、与食品接触、化妆品件的横向对比
三条包装线的合规重点不同。食品接触看迁移与添加剂,化妆品看限用物质与气味,药包看可提取物与相容性;同一套模具换线生产时,文件体系要整体切换,不能沿用上一份声明。
公差口径也有差异。食品盖的密封面可评 ±0.03 mm,化妆品盖体配合参考 ±0.05 mm,药包外盖按 ±0.03–0.08 mm 评;三者都是「按结构单评」,不能互相套用。
| 包装线 | 合规重点 | 文件主体 | 不接边界 |
|---|---|---|---|
| 食品接触 | 总迁移、特定迁移、添加剂 | GB 4806 系列、DoC | 不做终产品判定 |
| 化妆品 | 限用物质、气味、重金属 | RoHS、REACH、客户标准 | 不做功效宣称 |
| 药包辅件 | 可提取物、相容性、颗粒 | COA、DoC、第三方检测 | 不承诺主系统资质 |
生产环境要求也分层。食品件按 GB 31603 的生产卫生规范组织,化妆品件按客户卫生要求,药包辅件的洁净装配按用途选择;洁净等级不是越高越好,按用途匹配才合理。
换线生产时最容易出问题的是文件沿用。把三条线的文件清单分开维护,每次换线重新核对牌号、批次与接触条件,是避免返工的最低成本做法。
六、装机验证与变更管理
药包辅件的验证不只测尺寸,还要验证在客户设备上能不能跑。第一步是进料验证:按客户的泡罩机或灌装线节拍试跑,确认定位与进给稳定,卡滞与错位是常见问题。
第二步是配合验证。外盖与瓶口的配合按 CTQ 逐项测,防盗环的断点表现按规范确认;开启手感属于判据的一部分,应纳入试跑记录而不是主观评价。
第三步是文件核对。COA 覆盖范围、批次追溯与工艺条件记录对齐,确认检测样品与量产状态一致;这一步做不实,前面的测量结论无法支撑交付。
- 进料验证:按客户设备节拍试跑,记录卡滞与错位
- 配合验证:按 CTQ 逐项测,开启手感写入记录
- 文件核对:COA、批次追溯与工艺条件三者对齐
- 变更管理:牌号、供应商或工艺变更都要重新验证
变更管理是长期项。牌号、供应商或工艺条件变更后要重新验证,不能沿用旧结论;变更记录与验证报告一并归档,便于追溯与复检。
验证周期与成本要在项目初期写明。药包项目的验证工作量常被低估,把试跑、测量与文件核对的时间写进排产,交付节奏才可控。
包装形式变化会改变接触属性。外盖加装内塞、改用铝塑替代结构或增加密封垫片,都可能让原本非接触的件变成接触件;这类变更要与文件体系同步评估,不能只改结构。
药包辅件的腔位编号应与生产记录绑定,出现偏差时可以定位到具体腔位与时段,这是追溯体系里最基础的一环。
七、跨线切换的文档迁移
三条包装线共用部分设备与文件,切换时最容易出问题的是文档沿用。食品转化妆品、化妆品转药包,材料声明与检测要求整体切换,不能只改个标题就复用旧文件。
建立三条线的文件清单,每次切换重新核对牌号、批次与接触条件,是避免返工的最低成本做法。文档迁移漏一项,量产阶段就可能因合规缺口停线,损失远大于前期核对。
切换还要留痕。谁在何时把哪份声明从 A 线换到 B 线,记录在案;出现偏差时按记录回溯,比口头交接可靠,也便于审计与客户问询时快速举证。
- 当件为直接接触药品时,走药包塑料指导原则与第三方检测,不自行出合规结论。
- 当件为非接触辅件时,按包装注塑口径加洁净与低析出要求,公差按 CTQ 单评。
- 当涉及无菌或医疗主系统时,转 medical 线,不在包装辅件范围内承诺。
相关阅读
- 食品接触 PP 盖按 GB 4806 要出哪些材料声明与 DoC — 食品与药包的文件路径差异。
- 药包辅件与医用小瓶外盖模具 — 药包辅件模具的参数与文件项。
- 多腔瓶盖重量 Cpk 与逐腔尺寸怎么测、怎么报 — CTQ 的测量与判读口径。
常见问题
药包辅件包括哪些件?
口服药瓶外盖、泡罩辅助定位件与卡座、试剂小瓶外保护盖、防伪铝塑替代小卡件、医用采血管与小瓶的非接触件。
直接接触药品的件能不能接?
直接接触件要审粒料、添加剂、单体残留、元素杂质与可提取物,多数项目按中国药典药包材与塑料指导原则转第三方检测,不自行承诺药包主系统资质。
非直接接触件的公差怎么定?
外盖配合可按 ±0.03–0.08 mm 评,泡罩定位件按定位与进给的 CTQ 单独评,不能统一写成同一个公差值。
低析出是什么意思?
低析出指材料与工艺控制在较低的可提取物与颗粒水平,涉及粒料选择、添加剂控制与洁净装配,具体限值按客户规范与检测确认。
医用级资质由谁出?
医疗器械相关资质按 ISO 13485 范围与客户规范承接,无菌件转 medical 线;模具厂不自行出具医用级或无菌资质声明。
药包辅件常用哪些材料?
常用医用 PP 与 PE、PET,COC 与 COP 按药品包装用途评估;选材要连同接触属性、灭菌方式与储存条件一起评。
药包辅件要交哪些文件?
材料 COA、符合性声明、批次追溯与工艺条件记录;可提取物与相容性研究转第三方检测机构,不在此环节自行判定。
药包辅件非直接接触可提取物低析出